
Китай ввёл новые правила GMP для производителей мед. изделий
11 ноября 2026
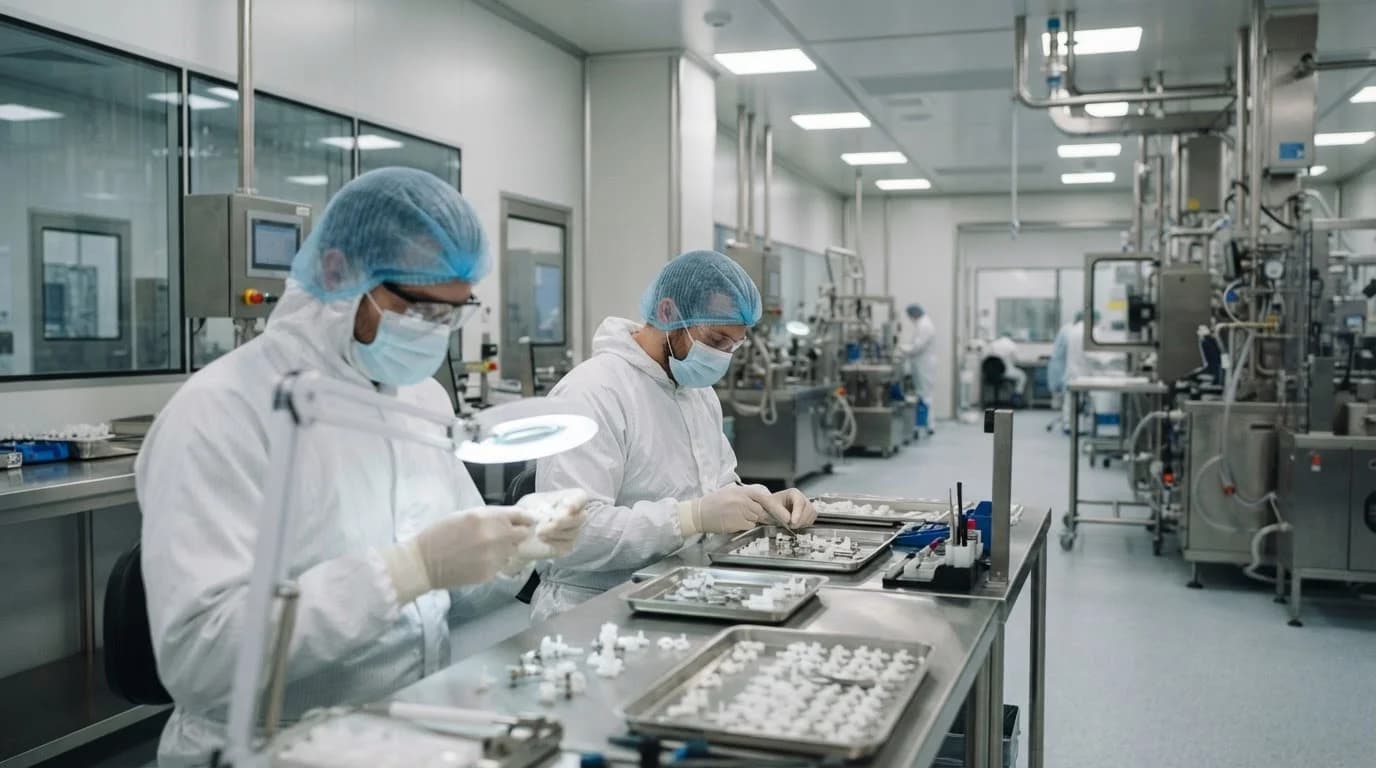
Национальное управление по медицинской продукции Китая (NMPA) ввело в действие обновлённые Правила надлежащей практики производства медицинских изделий. Новая редакция документа, сменившая версию 2014 года, вступила в силу 1 ноября 2026 года.
Обновлённые правила устанавливают дополнительные требования к системе менеджмента качества, управлению рисками на протяжении всего жизненного цикла изделий, валидации производственных процессов, а также к контрактному производству и внешней обработке. Документ состоит из 15 глав и 132 статей.
Ключевые изменения в системе качества
Новая редакция предусматривает интеграцию управления рисками во все процессы — от проектирования до послепродажного обслуживания. Производители обязаны постоянно собирать информацию о качестве, пересматривать результаты оценки рисков и обеспечивать эффективность контрольных мер. Служба управления качеством должна независимо выполнять функции обеспечения и контроля качества и имеет право вето по вопросам качества продукции.
Требования к персоналу и организационной структуре
Правила устанавливают требования к кадровому составу. Руководители производственного подразделения и службы качества не могут совмещать должности друг друга. Основное ответственное лицо предприятия, представитель руководства по качеству, руководители производственного подразделения и службы качества, а также лицо, ответственное за проверку выпуска продукции, должны работать в штате на условиях полной занятости. Для всего персонала установлены требования к квалификации, обучению и чёткому распределению обязанностей.
Регулирование контрактного производства
Отдельная глава посвящена взаимодействию заказчика и контрактного производителя. До начала работ заказчик обязан провести выездную оценку возможностей подрядчика, его системы качества и управления рисками. В период сотрудничества необходимы регулярные выездные аудиты. Стороны должны заключить соглашение по качеству, определяющее их права и обязанности, при этом заказчик не может передать подрядчику ответственность, возложенную на него законодательством.
Введена двухэтапная модель выпуска продукции. Сначала контрактный производитель осуществляет производственный выпуск после проверки документации. Затем держатель регистрационного удостоверения выполняет выпуск на рынок после проверки всех записей. Передача этих полномочий другой организации не допускается.
Валидация и работа с данными
Документ устанавливает риск-ориентированный подход к валидации и подтверждению пригодности. Производители обязаны подтверждать пригодность помещений, систем и основного оборудования. Критические изменения должны оцениваться на предмет необходимости повторной валидации. Отдельные требования предъявляются к компьютерному программному обеспечению, влияющему на качество продукции.
Усилены требования к документации и управлению данными. Записи должны быть достоверными и обеспечивать прослеживаемость. При использовании электронных записей необходимо управление правами доступа, контроль изменений и резервное копирование. Срок хранения документации должен быть не менее двух лет с даты выпуска продукции. Также закреплены требования к уникальной идентификации медицинских изделий (UDI) в соответствии с национальными правилами Китая.